
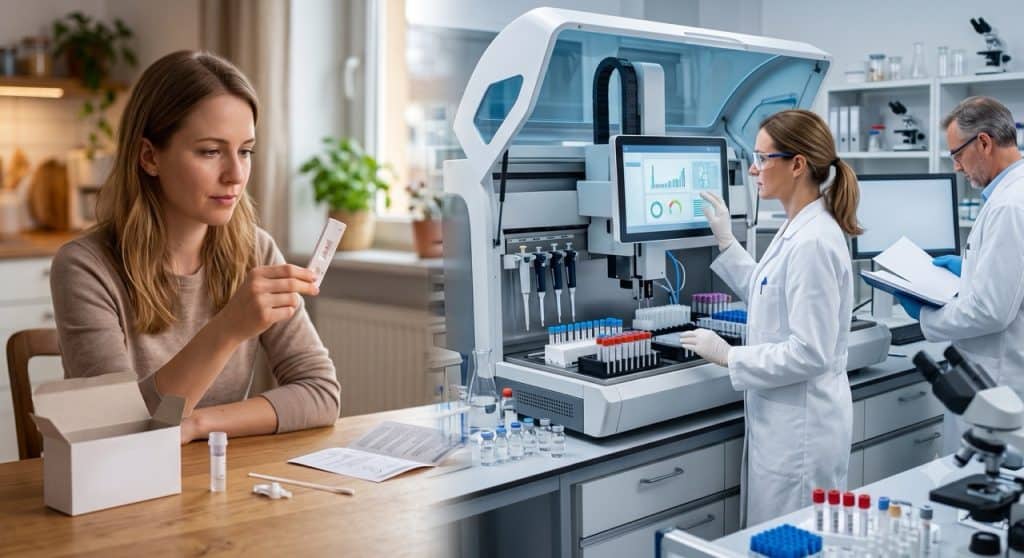
Der Schnelltest aus der Drogerie, der Schwangerschaftstest, das Blutzuckermessgerät und der Automat, der im Labor hunderte Proben pro Stunde auswertet: Sie alle gehören zur selben Produktgruppe. In-vitro-Diagnostika, kurz IVD, untersuchen Proben aus dem Körper, ohne selbst im Körper zu wirken. Blut, Urin, Speichel, Gewebe. Ihr Ergebnis entscheidet oft darüber, welche Behandlung folgt. Und genau deshalb gelten für sie eigene, seit einigen Jahren deutlich strengere Regeln.
Warum Diagnostika eine Sonderrolle haben
Ein Medikament wirkt direkt. Ein falsches Testergebnis wirkt indirekt, aber manchmal genauso folgenschwer. Ein Test, der eine Infektion übersieht, kann eine Behandlung verzögern. Ein Test, der fälschlich anschlägt, kann eine unnötige Therapie auslösen. In der Krebsdiagnostik hängen von einem Laborwert manchmal Entscheidungen über Operationen ab.
Bis 2022 waren die europäischen Regeln für Diagnostika vergleichsweise locker. Die große Mehrheit der Tests konnte der Hersteller selbst zertifizieren, ohne dass eine unabhängige Stelle mitprüfte. Nur bei besonders kritischen Tests, etwa auf HIV oder Hepatitis, schaute eine Benannte Stelle genauer hin. Mit der IVD-Verordnung hat sich das umgekehrt. Heute fällt der weit überwiegende Teil der Tests in Risikoklassen, die eine unabhängige Prüfung verlangen.
Für Hersteller war das ein Umbruch. Unternehmen, die jahrzehntelang mit einer Selbsterklärung ausgekommen waren, mussten plötzlich ein zertifiziertes Qualitätsmanagementsystem, eine vollständige technische Dokumentation und einen Leistungsbewertungsbericht vorlegen. Viele holten sich Unterstützung von außen. Spezialisierte Beratungen wie MEDITEC Consulting begleiten Hersteller durch dieses Verfahren, von der Einstufung des Produkts bis zur Dokumentation, die die Prüfstelle sehen will.
Wie die Risikoklassen funktionieren
Die Einstufung folgt einem einfachen Grundgedanken: Je größer der Schaden bei einem falschen Ergebnis, desto strenger die Prüfung. Vier Klassen gibt es, von A bis D.
Klasse A umfasst Produkte mit geringem Risiko, etwa Reagenzien für allgemeine Laborzwecke, Probengefäße oder Nährmedien. Klasse B deckt Tests ab, deren Fehlergebnis überschaubare Folgen hat, zum Beispiel Cholesterintests oder Schwangerschaftstests. In Klasse C fallen Tests, deren Ergebnis eine Therapieentscheidung wesentlich beeinflusst, etwa Tumormarker oder Tests zur Bestimmung von Blutzuckerwerten bei Diabetes. Klasse D bleibt den kritischsten Anwendungen vorbehalten: Tests auf lebensbedrohliche, übertragbare Infektionen und auf Blutgruppenmerkmale, wo ein Fehler bei einer Transfusion tödlich enden kann.
Die Klasse entscheidet über alles Weitere. Ab Klasse B muss eine Benannte Stelle beteiligt werden. In Klasse D kommen zusätzliche Chargenprüfungen durch ein Referenzlabor hinzu, und die Leistungsdaten werden von einem europäischen Expertengremium begutachtet.
Der Leistungsnachweis: Analytik und Klinik
Bei Diagnostika spricht man nicht von klinischer Bewertung, sondern von Leistungsbewertung. Sie besteht aus drei Bausteinen, und jeder beantwortet eine andere Frage.
Die wissenschaftliche Validität klärt, ob der gemessene Parameter überhaupt mit dem Krankheitsbild zusammenhängt. Ein Beispiel: Gibt es belastbare Evidenz, dass ein bestimmtes Eiweiß im Blut auf eine Herzschädigung hinweist? Diese Frage beantwortet in der Regel die vorhandene wissenschaftliche Literatur.
Die analytische Leistung fragt, wie präzise der Test misst. Wie klein darf die Konzentration sein, damit sie noch erkannt wird? Wie stark schwanken die Werte bei wiederholter Messung derselben Probe? Reagiert der Test womöglich auf Substanzen, die er nicht messen soll, etwa auf ein Medikament, das die Patientin nimmt? Diese Daten stammen aus Laborversuchen.
Die klinische Leistung schließlich prüft, wie gut der Test in der Praxis zwischen krank und gesund unterscheidet. Hier kommen die beiden Kennzahlen ins Spiel, die während der Corona-Pandemie einem breiten Publikum bekannt wurden: Sensitivität beschreibt, wie zuverlässig ein Test Erkrankte erkennt, Spezifität, wie zuverlässig er Gesunde als gesund einstuft. Beide Werte lassen sich nicht gleichzeitig auf hundert Prozent bringen. Wer die Empfindlichkeit hochdreht, produziert mehr falsch positive Ergebnisse.
In der Praxis führt das zu einer Abwägung, die vom Einsatzzweck abhängt. Ein Screeningtest, der eine große Gruppe vorsortiert, sollte möglichst niemanden übersehen, auch um den Preis einiger falscher Alarme, die anschließend abgeklärt werden. Ein Bestätigungstest dagegen muss vor allem verlässlich ausschließen. Deshalb arbeiten viele Diagnostikverfahren zweistufig, mit einem empfindlichen Suchtest und einem spezifischen Bestätigungstest dahinter.
Tests für zu Hause
Für Selbsttests, die Verbraucherinnen und Verbraucher ohne medizinische Vorkenntnisse anwenden, gelten zusätzliche Anforderungen. Der Hersteller muss belegen, dass Laien den Test richtig durchführen und das Ergebnis richtig verstehen. Dafür gibt es eigene Studien mit ungeschulten Anwendern, in denen die Handhabung geprüft wird.
Das ist keine Formalie. Ein Test, der im Labor hervorragende Werte liefert, kann in der Küche scheitern, weil die Wartezeit falsch abgelesen oder zu wenig Probenmaterial aufgetragen wird. Die Gebrauchsanweisung ist deshalb Teil des Produkts und wird mitgeprüft.
Wer einen Selbsttest nutzt, sollte trotzdem wissen, wo dessen Grenzen liegen. Ein negatives Ergebnis schließt eine Erkrankung nicht sicher aus, besonders sehr früh nach einer Infektion. Und ein positives Ergebnis aus der Drogerie ersetzt keine ärztliche Abklärung. Die Tests sind ein Hinweis, keine Diagnose.
Labore, die selbst entwickeln
Eine Besonderheit betrifft Kliniken und Labore, die eigene Tests herstellen und nur intern anwenden. Für seltene Erkrankungen gibt es oft kein kommerzielles Produkt, weil sich die Entwicklung für einen Hersteller nicht rechnet. Universitätskliniken entwickeln solche Tests dann selbst.
Die IVD-Verordnung erlaubt das weiterhin, knüpft es aber an Bedingungen. Das Labor muss ein anerkanntes Qualitätsmanagementsystem betreiben, begründen, warum kein gleichwertiges Produkt auf dem Markt verfügbar ist, und die Leistung des Tests dokumentieren. Vor Einführung dieser Regeln gab es Sorge, dass Diagnostik für seltene Erkrankungen wegbricht. In der Praxis haben Übergangsfristen und Anpassungen den Druck etwas abgefedert.
Was sich für Patientinnen und Patienten ändert
Sichtbar wird die Reform vor allem an einer Stelle: der europäischen Datenbank für Medizinprodukte. Dort werden Produkte, Hersteller und Zertifikate erfasst, und ein Teil der Daten ist öffentlich einsehbar. Für Diagnostika der höheren Klassen müssen Hersteller außerdem eine Zusammenfassung zu Sicherheit und Leistung veröffentlichen.
Spürbarer war zunächst allerdings ein anderer Effekt. Weil die Zertifizierungskapazitäten bei den Benannten Stellen begrenzt sind, haben mehrere Hersteller ältere Tests vom Markt genommen, statt sie neu zertifizieren zu lassen. Bei Nischenprodukten hat das in einzelnen Fällen zu Engpässen geführt. Der Gesetzgeber hat die Übergangsfristen deshalb mehrfach verlängert.
Unterm Strich bleibt ein System, das mehr verlangt als früher: mehr Daten, mehr Unabhängigkeit in der Prüfung, mehr Transparenz. Für die Hersteller bedeutet das Aufwand, der besonders kleine Anbieter fordert. Für alle, die auf ein zuverlässiges Testergebnis angewiesen sind, ist es ein Fortschritt, auch wenn er sich im Drogerieregal nicht ablesen lässt.